医药仓 GMP:洁净区和普通区的分界
几年前去加州一家医药 3PL 仓做 GMP 差距评估,我先没看仓库,先去看墙上的压差表——12 块表,11 块校准贴纸过期,还有一块指针直接卡在零。运营经理跟我说:"我们是仓库,又不是制药厂。"这句话我听过很多遍,每次听都觉得后背发凉。医药仓到底算不算"制药厂",从来不是运营经理说了算,是你的产品说了算。
分界线划在哪,产品说了算
先说结论:洁净区和普通区的分界,依据只有一个——产品会不会暴露。
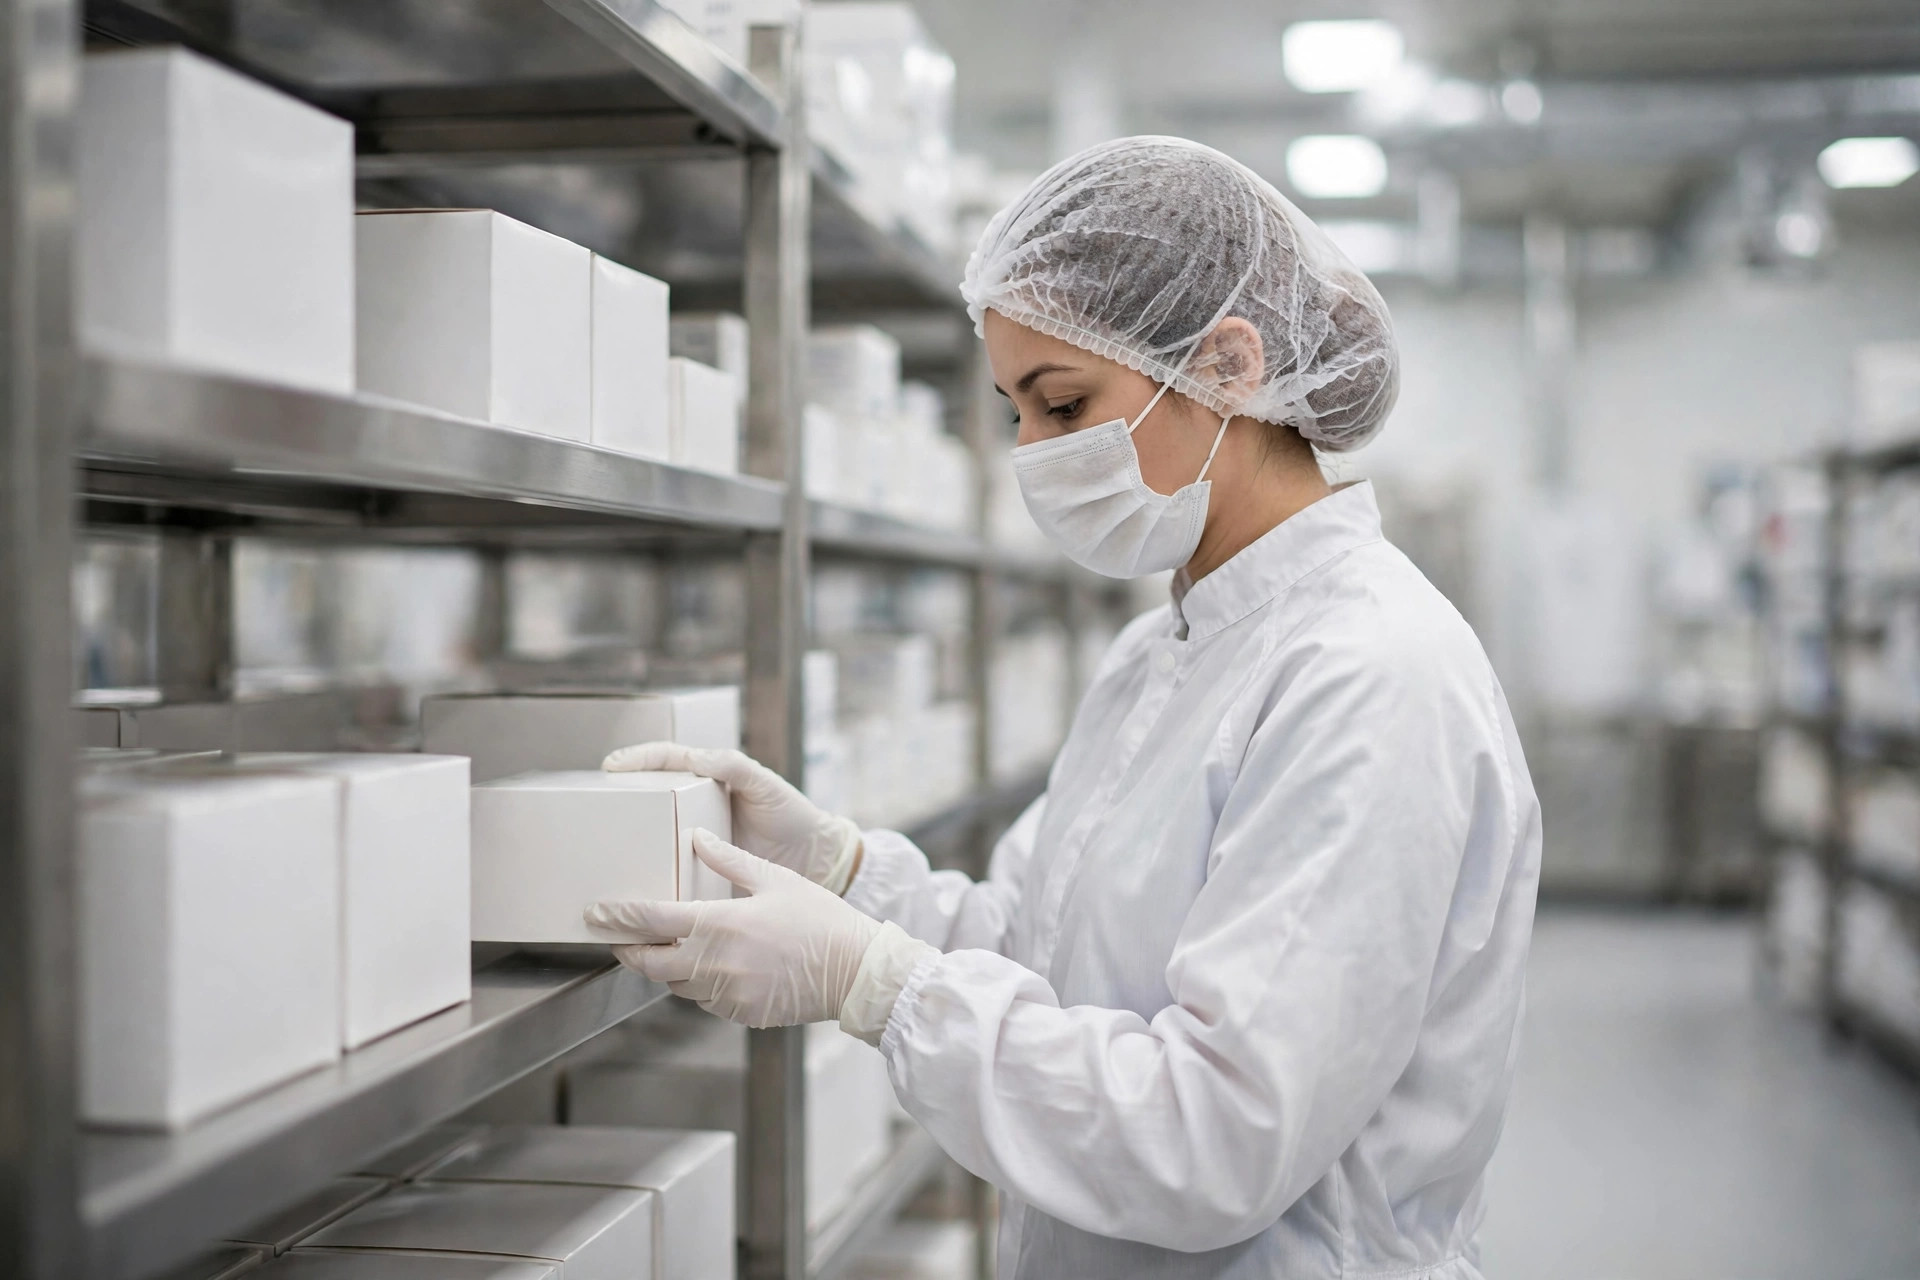
如果这个仓里存的、处理的只是成品密封药瓶,整件进出、外箱都没拆,那它就是个普通区,做好温湿度、虫害、防尘的管控就够。但如果你的仓里干了这些事:分拣裸瓶、拆内包装再拼单、贴签换标签、做取样、退货品开箱检验——产品一旦离开了原包装、暴露在空气里,这个操作区就要按洁净区管。
医药仓最常见的洁净区需求,往往不是生产,而是三个场景:取样间(QC 来仓库取样)、贴签和二次包装区(贴符合目标市场法规的标签)、退货处理间(退货开箱、检查、决定复入还是销毁)。这三个地方一搭起来,洁净区就出来了,普通仓就变成了"医药仓",GMP 的门也就推开了。
等级定多高,看风险评估,不是看老板的魄力。医药仓洁净区最常见的等级是 EU GMP 的 D 级,也就是静态下 ISO 8。这不是拍脑袋定的:D 级是 EU GMP Annex 1 里最低的一档,管的是"非无菌环节中产品暴露的操作",正好对上取样、贴签、二次包装这个量级。你定 C 级不是不行,但风量、换气次数、运行电费会翻倍,检查员也不会因此多夸你一句。反过来,如果你在做无菌产品的贴签、暴露了无菌屏障,那 D 级就不够了——这时候就不是仓储问题,是生产问题,赶紧请质量顾问。
D 级和 ISO 8,是两套话还是同一件事
这是新入行最容易晕的地方。EU GMP Annex 1(2022 年修订版)把洁净区分成 A、B、C、D 四档,D 级在静态下对应 ISO 14644-1 的 ISO 8 级,粒子限值是每立方米 0.5 微米以上粒子不超过 352 万。注意两个细节:一是这是"静态"标准,动态限值 Annex 1 没定死数字,留给企业自己做风险评估定;二是 Annex 1 的 A~D 分级是针对无菌药品制造的,医药仓直接借用 D 级的概念,算是一种行业惯例,具体用哪个标准、定什么限值,最终要在你的质量体系文件里写清楚并经质量受权人认可。
FDA 那边是另一套话。美国 cGMP 法规 21 CFR Part 211 讲的是成品药的通用要求,它不设 A~D 这种分级,讲的是"洁净室分级要恰当、空气要从洁净区流向非洁净区、压差要监控、偏差要有记录"。FDA 检查员的关注点很实在:你的分级有没有依据、压差和温湿度有没有连续监控、超标了有没有调查记录。换句话说,EU GMP 告诉你"做成什么样",FDA 更关心"你证明给我看它一直是这样"。
所以在实际项目里,我的做法是:设计按 EU GMP Annex 1 的 D 级做(有明确的数字,好施工、好验证),运行和记录按 FDA 检查员的思路做(连续监控、偏差调查、趋势分析)。两套都认的仓,欧美两边的客户都敢接。
人、货、空气三条线,一条都不能偷懒
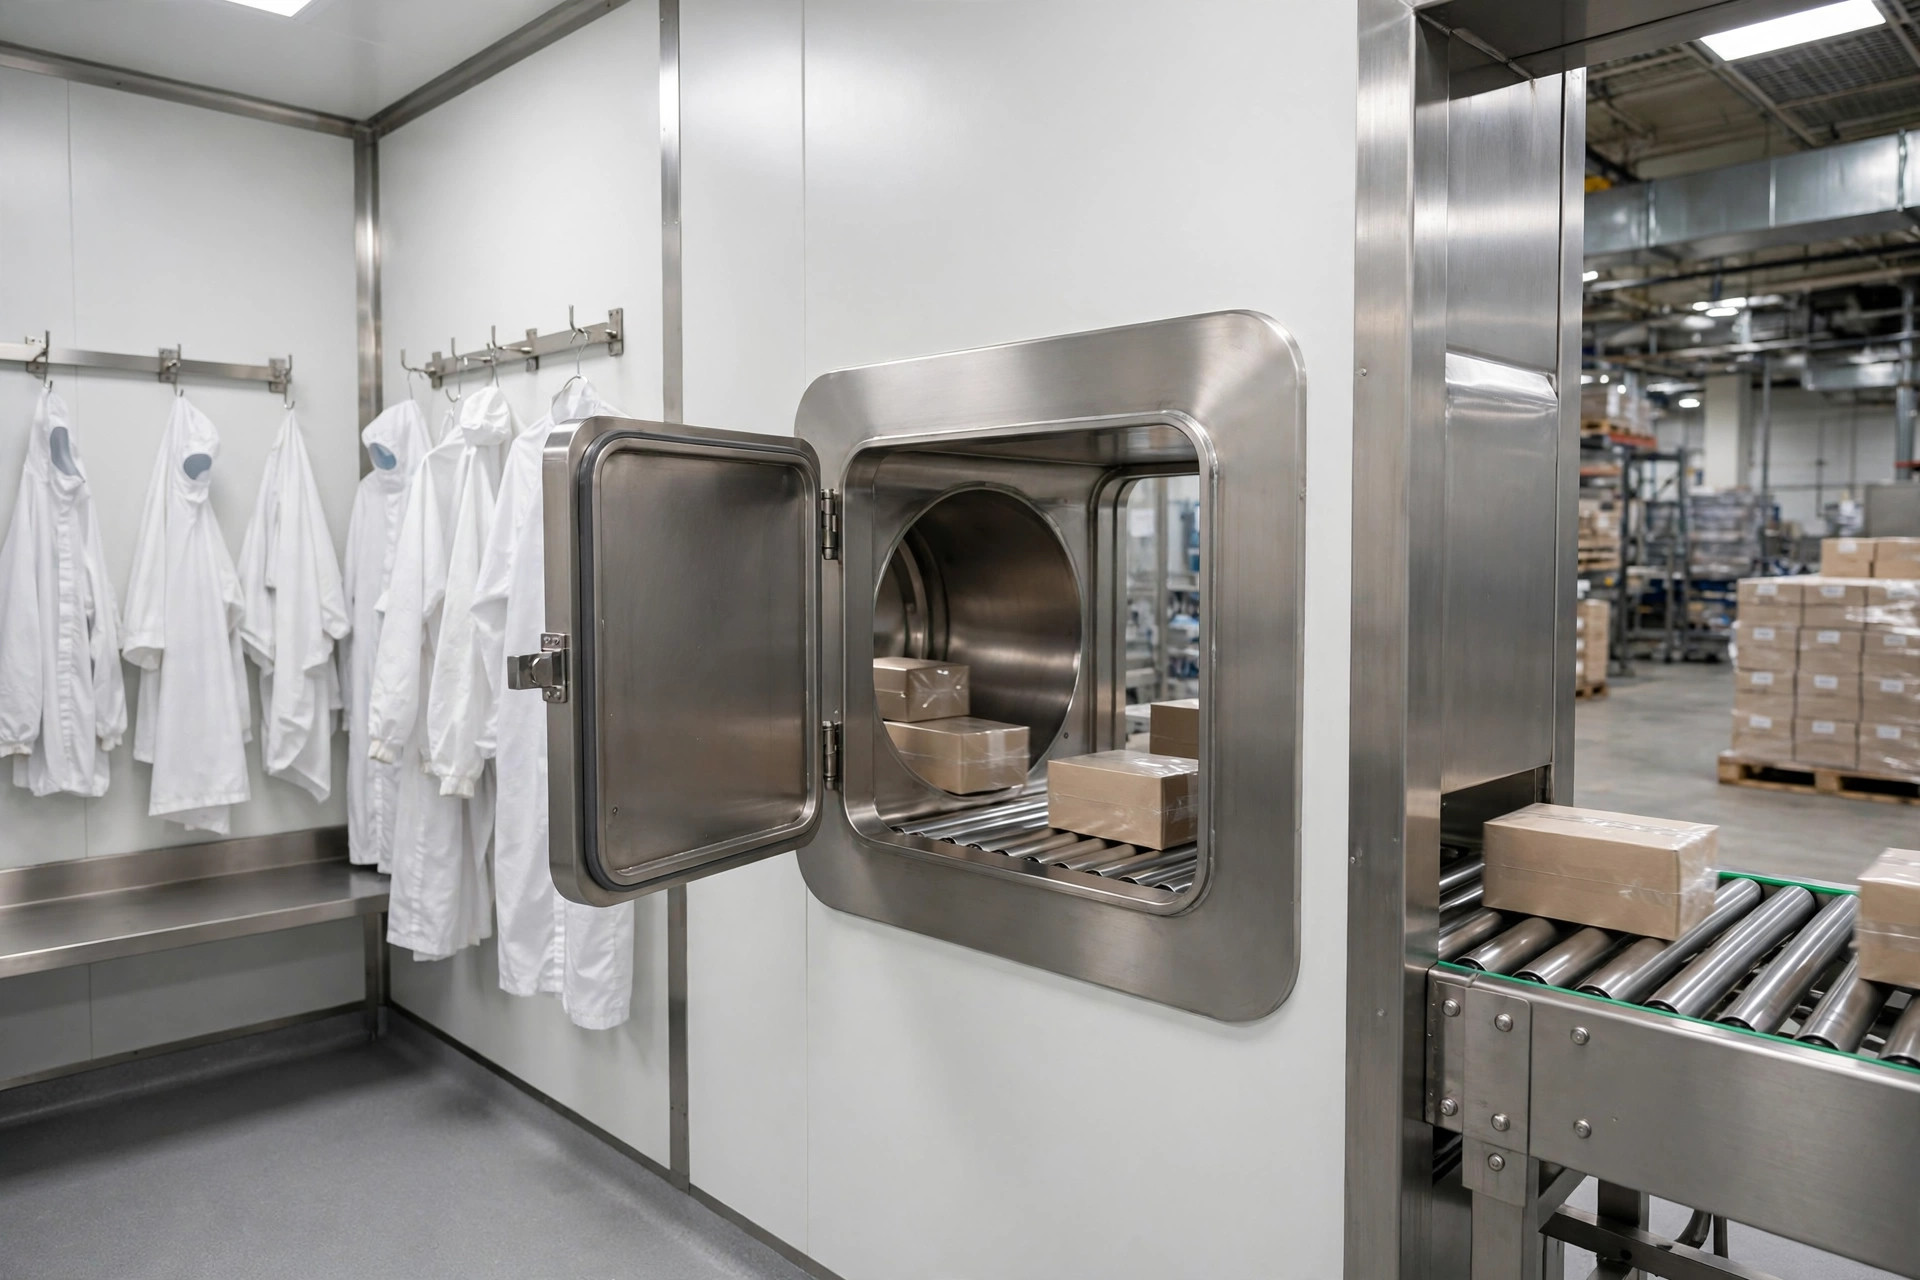
洁净区的污染 90% 来自人。人流和物流必须分开设计:人走更衣通道进洁净区,货走传递窗或物料气闸。最忌讳的是"人货混走一扇门",我见过一家仓,操作员推着托盘从更衣室穿过——洁净区建得再漂亮也白搭。
更衣流程是检查员必看的。标准流程一般是:普通区脱外衣换拖鞋 → 进入更衣室换洁净服、戴发网口罩手套 → 洗手消毒 → 进缓冲间。洁净服要分级,D 级一般用连体洁净服或分体式洁净服加鞋套,衣服要定期清洗验证、编号管理。很多仓的坑在"更衣记录":规定写了三步,记录只有一笔勾,检查员一问操作员"你刚才怎么换的",说的和写的对不上,当场开观察项。
缓冲间和气闸是空气的"收费站"。洁净区和普通区之间不能直接开门,必须经过缓冲间;两道门必须互锁——不能同时打开,这是 Annex 1 里写明的原则要求。传递窗同理,物料进出走传递窗,紫外灯、互锁都要有,定时验证。气闸的压差方向永远是:洁净区压力高于缓冲间,缓冲间高于普通区,空气只能从干净的地方往脏的地方流,不能反过来。
压差和温湿度的监控必须是连续的。行业惯例是相邻不同等级房间之间保持 10~15 帕斯卡的压差,洁净区对非洁净区一般不低于 12.5 帕。压差表要定期校准,读数要自动记录,超标要报警、要调查。温湿度同理:医药仓一般要求 15~25 摄氏度、相对湿度 35%~65%,具体看产品说明书,但"连续监测+超标报警+偏差调查"这套流程一个都不能少。检查员最爱问的一句话是:"上个月有几次超标?怎么处理的?"答不上来,前面建得再好都没用。
整改清单里最常见的那几条
做过这么多家的差距评估,整改项高度重合,我列个清单,审计前自己先查一遍:
压差表没校准或者干脆没有连续记录——这是出现频率最高的观察项,没有之一。校准周期一般一年一次,贴纸贴在表上,证书归档。
更衣记录不全:只有签名没有步骤,或者记录时间晚于实际进洁净区的时间。建议把更衣步骤做成检查表,一步一勾。
互锁失效:两道门能同时打开。互锁装置要定期测试,测试记录留好,电磁锁断电状态也要验证(断电时门该锁还是该开,要在文件里定好)。
清洁验证缺失:洁净区清洁了,但清洁剂残留、消毒剂轮换、清洁效果验证都没做。消毒剂要轮换使用防止微生物耐药,清洁后要做环境监测证明有效。
温湿度超标无调查:记录仪显示某天下午超了 28 度,记录上没有任何说明。哪怕原因是"装卸货时大门开了两小时",写下来、评估产品影响、定纠正措施,就是合格的偏差处理;不写,就是观察项。
人员培训不到位:操作员说不清洁净区和普通区的区别,培训记录只有一张签到表。GMP 检查里,问操作员是最直接的验证方式。
改造费用给个量级参考:把一个普通仓改成带 D 级洁净区的医药仓,按美国这边的行情,洁净区部分(围护结构、净化空调、压差温湿度监控、验证)大概每平方英尺 200~400 美元。一个 3000 平方英尺的取样+贴签洁净区,全部下来 60 万~120 万美元是常见区间,模块化洁净室能省 20%~30% 的工期和一部分费用。注意这只是洁净区本身的土建和机电,验证、文件体系、人员培训是另算的。具体以供应商报价为准,别拿这个数去砍价。
明天就能用的建议:如果你正在规划医药仓,别先画平面图,先列一张表——这个仓里所有"产品会暴露"的操作,一项一项列出来,标出每个操作发生的位置。这张表定下来,洁净区的范围、等级、人流物流就全都定下来了。GMP 合规这件事,起点从来不是设备,是这张表。